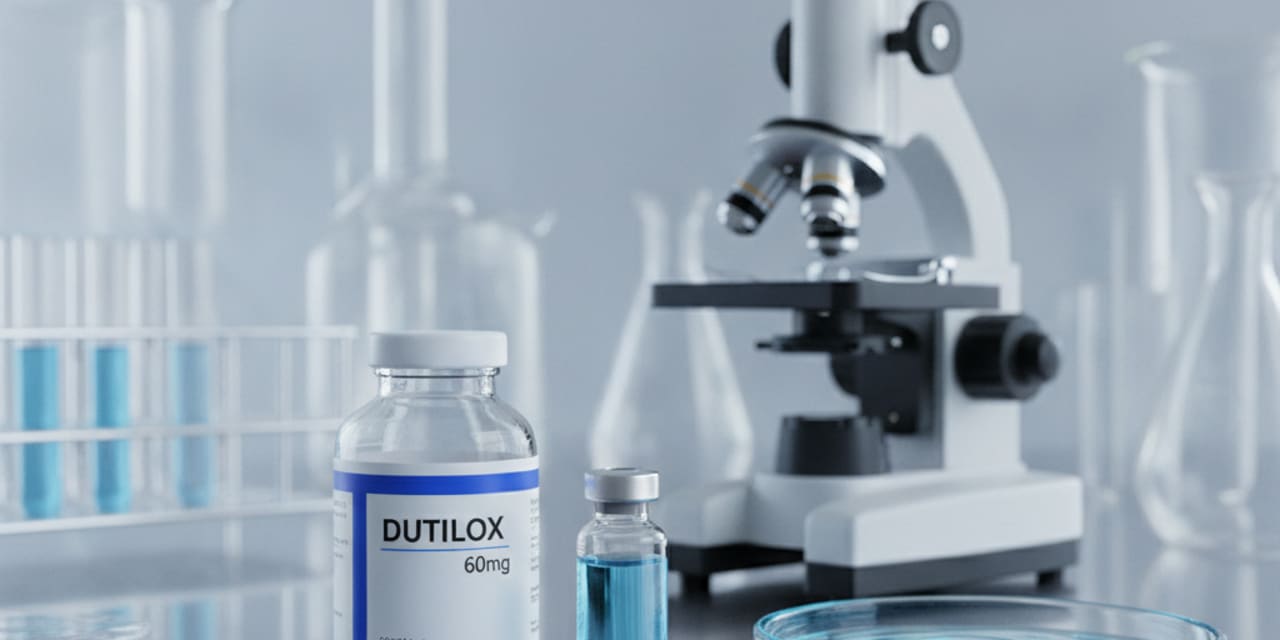
Wyobraź sobie lek na depresję, który znika z aptek po decyzji urzędu. To nie fikcja, to rzeczywistość, w której przepisy ochrony zdrowia zostają poddane weryfikacji na poziomie, który dotyka miliony pacjentów. Urząd Rejestracji Produktów Leczniczych uznał, że w preparacie Dutilox przekroczono dopuszczalny limit zanieczyszczeń, które potencjalnie mogą być rakotwórcze. GIF wycofał wszystkie serie leku, a producent kwestionuje decyzję, twierdząc, że w okresie przejściowym obowiązywał wyższy, indywidualny limit. Sprawa stała się jednym z najważniejszych testów zaufania do procesu regulacyjnego w farmaceutyce.
W świecie leków każdy detal ma znaczenie. Zanim pacjent usłyszy o konkretnych wartosciach, trzeba zrozumieć, co oznaczają te liczby i limity. Substancje obecne w lekach służą ochronie zdrowia, ale w niektórych przypadkach mogą stać się źródłem ryzyka. W przypadku Dutilox chodzi o zanieczyszczenia, które nie są same w sobie aktywne farmakologicznie, lecz ich obecność w przekroczonych granicach budzi pytania o bezpieczeństwo długoterminowe. To nie jest kwestia czarno-białej decyzji, lecz obszar negocjacji między nauką, przemysłem a biurokracją, gdzie interpretacja przepisów może ujawnić różnice w podejściu do ryzyka.
W niniejszym tekście prześledzimy, jak doszło do wycofania, jakie argumentsy stoją za działaniami regulatorów i jakie implikacje ma to dla pacjentów. Zanim zajmiemy się technicznymi kalkulacjami, warto zwrócić uwagę na to, że decyzje o dopuszczeniu i wycofaniu leków mają bezpośredni wpływ na to, czy ludzie będą mieli dostęp do terapii i czy zaufanie społeczne do systemu ochrony zdrowia pozostanie niezmienione. Praca regulatorów nie kończy się na jednej decyzji; to proces, który musi uwzględniać dane naukowe, badania, raporty bezpieczeństwa oraz kontekst rynkowy.
Czy dopuszczalne limity zanieczyszczeń są realnym problemem?
Podstawowa kwestia to definicja limitu. W praktyce, gdy mówimy o zanieczyszczeniach, mamy do czynienia z parametrami odniesienia, które określają, ile niepożądanej substancji może znaleźć się w jednym tabletce lub fiolce. W zależności od substancji czynnej, jej dawki i sposobu podania, granice te bywają różne. W przypadku Dutilox urzędnicy przyjęli linię, że pewne zanieczyszczenia mogą mieć długofalowe skutki, nawet jeśli ich dawka jest niska. To podejście, które starannie rozkłada ryzyko na poszczególne czynniki. Z drugiej strony producent sugeruje, że okres przejściowy dopuszczał wyższy limit, umożliwiający kontynuowanie produkcji do czasu dostosowania procesu. W praktyce takie różnice bywają subtelne, ale ich skutki bywają jasne – w postaci wycofania partii z rynku.
W liczbach trudno o jednoznaczność. W jednej z regulowanych kategorii dopuszczalne limity mówią o bezpiecznych przedziałach, które powstają na podstawie oceny ryzyka i danych naukowych. Jednak w praktyce często pojawiają się sprzeczne interpretacje, które prowadzą do debaty wśród ekspertów. Pacjenci i specjaliści ds. bezpieczeństwa muszą śledzić publikacje, raporty i komunikaty regulatorów, które odzwierciedlają najnowsze ustalenia w zakresie zanieczyszczeń. W tym sporze kluczowe jest zrozumienie, że nie chodzi o odstawienie czarno-białych reguł, lecz o ocenę ryzyka w indywidualnych przypadkach oraz o to, jak system reaguje na niepewność.
Dlaczego Dutilox został wycofany
Decyzja o wycofaniu leku została podjęta po tym, jak URPL stwierdził przekroczenie dopuszczalnego limitu zanieczyszczeń. Informacja ta została przekazana do GIF, który wycofał wszystkie serie leku z rynku. Ta sekwencja ma konkretne konsekwencje – nie tylko dla samego preparatu, ale także dla całej linii produktów i wizerunku producenta. Wycofanie to także sygnał dla podmiotów z branży, że nawet jeśli dopuszczenie miało pewien zakres elastyczności w okresie przejściowym, to końcowe decyzje będą oparte o twarde dane i obowiązujące regulacje. Dla pacjentów oznacza to konieczność znalezienia alternatywy i konsultacji z lekarzem w sprawie kontynuacji terapii.
W praktyce, kiedy producent podnosi argument o wyższym limicie w okresie przejściowym, dochodzi do wyjaśnienia. Okres przejściowy nie jest automatem, który pozwala na dowolne naruszanie granic. To czas na dostosowanie procesu, ale bez potwierdzonej zgody na wyższe dopuszczalne wartości. Regulacyjni eksperci podkreślają, że decyzje opierają się na analizach, które łączą dane z badań toksykologicznych, oceny ryzyka i monitoring po wprowadzeniu leku na rynek. W tej sprawie spójność między URPL a GIF ma znaczenie nie tylko dla samego leku, lecz także dla polityki zdrowotnej i zaufania pacjentów do procesów dopuszczania leków.
Argumenty producenta a stanowisko urzędu
Producent utrzymuje, że okres przejściowy przewidywał wyższy limit zanieczyszczeń w czasie, gdy procesy produkcyjne były dopasowywane do nowych wymogów. W praktyce oznacza to, że tymczasowo można było tolerować nieco większe dawki zanieczyszczeń w jednej partii. Z perspektywy przemysłu, takie podejście umożliwia płynne przejście do nowego standardu, bez natychmiastowego przestoju i problemów z podażą. Jednak dla regulatora najważniejsze pozostaje to, że granice zostały przekroczone i nie mieszczą się w żadnym z obowiązujących wymogów, niezależnie od okresu przejściowego. Taki fokus na twardych liczbach ma na celu zminimalizowanie ryzyka dla pacjentów. W praktyce wycofanie serii jest surowym sygnałem, że błędy w kontroli jakości nie mogą mieć miejsca, bez względu na to, czy mowa o okresie przejściowym czy o końcowych wartościach.
Spór kładzie nacisk na to, że chodzi o zaufanie do całego systemu. Producentowi zależy na utrzymaniu dostępu do terapii dla pacjentów, którzy od lat korzystają z Dutilox. Urząd zaś reprezentuje interes publiczny i bezpieczeństwo, które musi być zapewnione na każdym etapie – od planowania serii po dystrybucję. W praktyce takie konflikty są normalne w świecie leków, gdzie jutro może być za wcześnie na decyzje o wycofaniu, a pojutrze znowu trzeba będzie wprowadzić poprawkę w procesie produkcyjnym.
Skutki dla pacjentów i rynku leków
Wycofanie leku to bezpośredni sygnał do pacjentów i lekarzy. Pacjenci muszą w porozumieniu z lekarzami rozważyć alternatywne terapie i plan leczenia. Dla producenta oznacza to konieczność powrotu do rysowania procesu produkcyjnego, zweryfikowania testów i ponownego wprowadzenia leku na rynek zgodnie z nowymi wymogami. Rynek leków lubi stabilność i przewidywalność. Taki przypadek wpływa na zaufanie do danych, które decydują o dopuszczeniu i utrzymaniu produktów w obrocie. Z perspektywy ekonomicznej mamy do czynienia z krótkoterminowym zrywem, który może odbić się na cenach, dostawach i opłatach regulacyjnych.
Ważne jest również to, że spór nie jest jedynie odczytywaniem liczb. To także rozmowa o przejrzystości komunikatów, o tym jak regulatorzy przekazują informacje o ryzyku i jakie decyzje podejmują na podstawie danych toksykologicznych. Pacjent, który słyszy o „zanieczyszczeniu” w leku, może zastanawiać się, czy ma długoterminowe skutki. W praktyce ryzyko zależy od dawki, czasu ekspozycji i czynnika, o którym mowa. Informacje dla lekarzy pozostają kluczowe w procesie decyzji o kontynuowaniu terapii.
Co dalej w regulacjach i praktyce
Sprawy takie jak ta często skłaniają do przeglądu procesów dopuszczania oraz testów bezpieczeństwa. Regulujące ciała będą analizować, czy okresy przejściowe były właściwie zdefiniowane i czy limity były uwzględniane w kontekście nowej wiedzy. W tym kontekście wielu ekspertów podkreśla potrzebę jasnych protokołów komunikacji między organami a producentami, by uniknąć niedomówień i opóźnień. Dla pacjentów kluczowe jest to, że decyzje o wycofaniu i dostosowaniu procesów nie wpływają na bezpieczeństwo terapii w długim okresie, a jedynie na jakość kontroli i monitoringu wprowadzonych leków.